De votre première demande à l'approvisionnement continu — l'équipe d'assistance de LINUO est là pour vous guider, répondre et résoudre vos problèmes. Un service fiable fait partie intégrante de chaque commande.
Faites défiler vers le bas
Bien commencer — Conseils d'experts avant de commander
Avant de vous engager, notre équipe travaille avec vous pour garantir le bon produit, les bonnes spécifications et le bon processus — à chaque fois.
Consultation d'experts
Nous vous aidons à choisir l'emballage adapté en fonction de votre médicament et de vos besoins de remplissage.
Développement sur mesure
Nous personnalisons la taille, l'épaisseur de paroi, l'impression, la siliconisation et le format d'emballage.
Support d'échantillons
Nous fournissons des échantillons avec certificat d'analyse et données de test pour évaluation.
Support Réglementaire
Nous fournissons les documents clés pour l'enregistrement et la conformité.
Progression Transparente — De la Commande à la Livraison
Une fois votre commande passée, vous n'êtes jamais laissé dans l'incertitude. Notre équipe vous tient informé à chaque étape de la production et de l'expédition.
01
Confirmation de Commande
Nous confirmons vos spécifications, quantités et calendrier de livraison après la passation de commande.
02
Suivi de production
Votre contact de compte dédié fournit des mises à jour régulières de la production
03
Inspection avant expédition
Chaque expédition sortante fait l'objet d'une inspection qualité finale.
04
Confirmation de livraison
Nous assurons un suivi pour confirmer la bonne réception et répondre rapidement à toute question logistique.
Réponse rapide. Attention sincère.
Réponse rapide. Attention sincère.
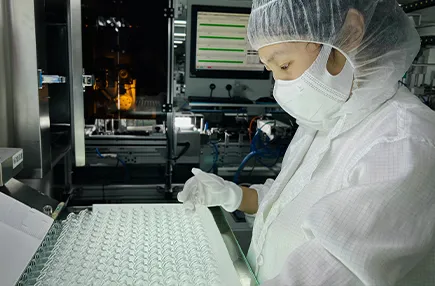
Nous assumons la responsabilité de chaque produit que nous expédions. En cas de problème, notre équipe après-vente réagit rapidement et collabore avec vous pour le résoudre — sans délai ni détour.
Une expertise technique à votre service
Une fois votre commande passée, vous n'êtes jamais laissé dans l'incertitude. Notre équipe vous tient informé à chaque étape de la production et de l'expédition.
Préparation à l’audit pour l’approvisionnement en flacons RTU
Audit de fournisseur de flacons RTU : 20 questions
Une liste de contrôle publique et pratique destinée aux fabricants pharmaceutiques qui évaluent un fournisseur de flacons RTU sous l’angle de la maîtrise des installations, des composants de la barrière stérile, des données microbiologiques, de l’intégrité des données et de la continuité de l’approvisionnement.
20questions pour une évaluation ciblée d’un fournisseur
01
Site, salles blanches et flux
Confirmer le périmètre physique, les contrôles environnementaux et les déplacements du personnel et des matériaux utilisés pour le procédé de flacons RTU.
Quels site, bâtiment et étapes du procédé RTU sont inclus dans le périmètre de l’audit, depuis la réception des composants jusqu’au conditionnement final ?
Éléments de preuve à examiner : Périmètre actuel du site, flux de processus, matrice des responsabilités organisationnelles et cartographie approuvée du processus.
Quelles classifications de salles propres, cascades de pression et mesures de surveillance environnementale s’appliquent à chaque opération RTU exposée ?
Éléments de preuve à examiner : Zonage approuvé des salles propres, statut de qualification, plan de surveillance environnementale, synthèse des tendances récentes et procédure de gestion des écarts.
Comment les flux de personnel, de matières et de déchets sont-ils séparés pour protéger la barrière stérile des produits RTU et éviter les confusions ?
Éléments de preuve à examiner : Diagrammes des flux de personnel et de matériaux, qualification de l’habillage, enregistrements de libération de ligne et de contrôle de la circulation.
Comment les risques liés au nettoyage, à la maintenance, à la lutte contre les nuisibles et aux corps étrangers sont-ils maîtrisés dans les zones de production et de stockage ?
Éléments de preuve à examiner : PON, registres d’assainissement et de maintenance, rapports de lutte antiparasitaire, constats d’inspection et échantillons de CAPA.
02
Composants et barrière stérile
Examiner la chaîne des composants et les interfaces d’emballage qui déterminent si une configuration RTU peut être qualifiée pour l’utilisation du client.
Comment les fournisseurs de flacons, Nest, Tray et Tub sont-ils qualifiés, et comment les lots entrants sont-ils libérés conformément aux spécifications approuvées ?
Éléments de preuve à examiner : Liste des fournisseurs approuvés, dossiers de qualification, plan de contrôle à réception, liste de vérification pour la libération des lots et notifications de modification.
Quels matériaux sont utilisés pour le Tyvek, les sachets respirants et les sachets extérieurs, et comment l’identité des matériaux, la traçabilité des lots et la maîtrise des scellages sont-elles assurées ?
Éléments de preuve à examiner : Spécifications des matériaux, CoA des fournisseurs, étiquettes de lots, nomenclature des emballages, paramètres de scellage et enregistrements de traçabilité.
Comment les plans d’interface Nest, Tray, Tub et flacon sont-ils maîtrisés en matière de révision, d’ajustement dimensionnel et de configuration spécifique à la ligne ?
Éléments de preuve à examiner : Plans CAO maîtrisés, historique des révisions, nomenclature SKU, enregistrement de contrôle d’ajustement et historique des déviations/de la maîtrise des modifications.
Quels éléments probants attestent de l’intégrité de la barrière stérile pendant la stérilisation, le transport et le stockage, et quelles sont les limites d’acceptation définies ?
Éléments de preuve à examiner : Synthèse de la validation de l’emballage, méthode d’essai de l’étanchéité ou de l’intégrité, évaluation du transport et du stockage, limites approuvées et dossiers de libération.
03
Contrôles des produits et contrôles microbiologiques
Distinguez les contrôles du verre et de l’emballage des responsabilités du client concernant le remplissage du produit médicamenteux et la qualification finale de l’ensemble contenant-fermeture.
Comment les dimensions des flacons, les défauts critiques, l’aspect esthétique et le risque de particules visibles sont-ils contrôlés et suivis par SKU ?
Éléments de preuve à examiner : Spécification SKU, plan d’échantillonnage, norme d’inspection, classification des défauts, graphiques de tendance et dossiers de libération des lots.
Quelle méthode de contrôle des endotoxines et quelle limite s’appliquent à la configuration RTU, et comment l’adéquation de la méthode, les résultats et les tendances sont-ils examinés ?
Éléments de preuve à examiner : Méthode d’essai approuvée, résumé de l’adéquation ou de la validation de la méthode, limites, enregistrements de laboratoire et revue des tendances.
Quelles sont les limites applicables à la charge microbienne, à la stérilité et à la libération après stérilisation de l’emballage RTU fourni, et quelle partie est responsable de chaque décision ?
Éléments de preuve à examiner : Résumé du cycle de stérilisation, preuves de biocontamination ou de stérilité, responsabilités de libération et accord qualité avec le client.
Comment l’intégrité de la fermeture du contenant est-elle attribuée et vérifiée pour le produit médicamenteux rempli et scellé du client, sans la confondre avec l’intégrité de l’emballage à barrière stérile ?
Éléments de preuve à examiner : Protocole CCI spécifique au projet, responsabilité de validation du produit rempli, méthode applicable et critères d’acceptation approuvés.
04
MES et intégrité des données
Vérifiez que l’historique des lots, les enregistrements électroniques et les décisions qualité restent attribuables, lisibles, contemporains, originaux et exacts.
Chaque matière première, composant, étape du procédé et lot fini RTU peut-il être retracé au moyen d’un dossier de lot contrôlé ou d’un enregistrement électronique unique ?
Éléments de preuve à examiner : Exercice représentatif de traçabilité, généalogie des lots, étiquettes, enregistrement ERP ou MES et résultat d’un rappel simulé.
Quels équipements et paramètres de procédé sont enregistrés dans le MES ou les dossiers de lot électroniques, et comment les limites et les versions de recette sont-elles maîtrisées ?
Éléments de preuve à examiner : Exemple de dossier de lot électronique, approbation de recette, piste d’audit des paramètres, journal des équipements et gestion des exceptions.
Comment sont gérés les accès des utilisateurs, les pistes d’audit, les sauvegardes, les tests de restauration et la synchronisation des horloges pour les systèmes ayant une incidence sur la qualité ?
Éléments de preuve à examiner : Matrice des accès, revue de la piste d’audit, test de sauvegarde et de récupération, synthèse de validation du système et enregistrement du contrôle de l’horloge.
Comment les résultats OOS et OOT, les écarts, les CAPA et les changements sont-ils examinés et approuvés, et comment sont-ils reliés aux lots ou aux clients concernés ?
Éléments de preuve à examiner : Exemples anonymisés d’enquêtes, approbations des étapes du processus, vérifications de l’efficacité des CAPA et dossiers de maîtrise des changements.
05
Approvisionnement et continuité des activités
Vérifiez si le modèle d’approvisionnement peut résister à une perturbation des composants, des équipements, de la qualité ou de la logistique tout en préservant la notification au client et la traçabilité.
Pour quelles matières premières et quels composants RTU critiques existe-t-il des sources alternatives qualifiées, et comment les risques liés à une source unique sont-ils évalués ?
Éléments de preuve à examiner : Registre des risques liés aux matériaux critiques, statut de qualification des sources alternatives, plan d’audit des fournisseurs et règles de notification des changements.
Comment les risques liés à la capacité, à la maintenance préventive, aux utilités et à la reprise après sinistre sont-ils évalués pour la référence RTU et le délai de livraison convenus ?
Éléments de preuve à examiner : Examen des capacités, plan de maintenance, plan de secours pour les utilités, exercice de reprise après sinistre et coordonnées des personnes à contacter en cas d’escalade.
Le fournisseur peut-il démontrer un processus maîtrisé pour les réclamations, les rappels, les échantillons conservés et les exercices de traçabilité ?
Éléments de preuve à examiner : Procédure opératoire normalisée relative aux réclamations et aux rappels, registre des échantillons conservés, compte rendu d’exercice de rappel, délais de réponse et registre des remontées hiérarchiques.
Quel est le plan de continuité des activités et de gestion des interruptions logistiques, et comment les clients sont-ils informés lorsque la disponibilité des produits ou les hypothèses de qualification changent ?
Éléments de preuve à examiner : Plan de continuité des activités, itinéraires logistiques de secours, procédure de notification des clients et compte rendu récent d’exercice ou de revue.
Liste de contrôle publique pour les audits
Les 20 questions et points de préparation sont publics afin que les équipes achats, qualité et ingénierie puissent s’aligner avant une réunion d’audit ou de qualification.
Procédure encadrée d’accès aux justificatifs
Les enregistrements originaux du site, les rapports d’audit propres aux clients, les dossiers de lot complets, les rapports de validation et les pistes d’audit électroniques ne sont pas téléchargeables publiquement. Ils ne sont fournis qu’après une demande encadrée, un examen de confidentialité et une vérification des autorisations.
Feuille de travail d’essai de ligne de remplissage RTU
Utilisez une feuille de travail par SKU de flacon, révision d’emballage et configuration de machine. Renseignez les champs de planification avant les essais, puis ajoutez les observations et les enregistrements d’acceptation. Cette feuille de travail relative à l’équipement est distincte des études de compatibilité verre-médicament et d’extractibles/relargables.
Les données saisies restent dans cet onglet du navigateur et ne sont ni envoyées ni enregistrées sur le site web. Téléchargez votre dossier avant de quitter cette page, puis contactez LINUO pour convenir d’un mode de transfert des documents adapté. Ne saisissez pas ici de données confidentielles sur les formulations.
Entreprise/site, référence du projet, date de l'essai et contact responsable en ingénierie ou AQ.
Format 2R / 6R / 10R ou autre ; code exact du flacon, révision du plan, tolérances du corps/de la hauteur/de la bride, codes du bouchon et de la capsule.
Code et révision de l’emballage ; L × l × H, pas/nombre, références de positionnement, zones de support/contact. Pour Nest & Tub, inclure les deux plans ; pour Tray, utiliser le plan spécifique au plateau.
OEM/modèle de machine, logiciel/recette, pinces, guides, étoiles de transfert, aiguilles de remplissage, outillage pour bouchons/capsules et numéros de pièces ou plans.
Objectif en flacons/min, vitesses d’essai, durée de fonctionnement, quantité d’échantillons, identifiants des lots, répétitions et changement de format planifié.
Méthode d’ouverture ou de pelage, désempilage ou déchargement des plateaux, dégagement pour le levage et la préhension, orientation, parcours de transfert, interventions et contacts observés.
Alignement de l’aiguille, volume de remplissage et précision (objectifs et résultats), alimentation et positionnement des bouchons, hauteur d’enfoncement partiel le cas échéant.
Configuration avec bouchon partiellement enfoncé, interface clayette/support, chargement/déchargement, référence du cycle et bouchage final. Indiquer « sans objet » pour les essais avec liquide uniquement.
Compatibilité de la capsule, paramètres de sertissage, critères et résultats d’inspection et de rejet ; référence distincte au protocole CCI du produit rempli lorsque cela est requis.
Définir les limites et les méthodes de mesure pour la cadence, la casse, les défauts esthétiques, les blocages, les interventions, la précision du remplissage et la qualité de la fermeture. Identifier les approbateurs.
Vitesse, durée et quantités réelles ; défauts/rejets observés, arrêts, temps de changement de série, écarts, actions correctives et tout nouvel essai requis.
Identifiants de rapport/vidéo, échantillon/lot et révisions de plans, examen par l'OEM/l'ingénierie/l'AQ, décision, restrictions et responsable du suivi. Cette fiche de travail ne constitue pas une approbation de validation signée.
Au-delà de l’approvisionnement principal, LINUO propose une gamme de services spécialisés pour soutenir le développement de vos produits, votre conformité réglementaire et votre stratégie d’approvisionnement à long terme.
Production commerciale
Nous assurons un approvisionnement stable à l'échelle commerciale, grâce à une fabrication écologique et à une planification EMS, afin de garantir des livraisons fiables et ponctuelles.
Notre système MES suit chaque lot, des matières premières aux produits finis, en reliant les dossiers de production, les données d'inspection et les CoA.
Nous appliquons des pratiques conformes aux principes des BPF et accompagnons les études de changement, la documentation et les soumissions réglementaires.
Assistance aux essais
Notre laboratoire accrédité par le CNAS prend en charge les essais de compatibilité, l’analyse élémentaire, la détection des particules de verre et les études de migration.
Assistance à la sélection des matériaux d’emballage
Notre équipe technique vous aide à sélectionner un emballage en verre adapté en fonction de la formulation, du procédé de remplissage et des exigences de performance.
Garantie de service
LINUO assure un approvisionnement durable, une réponse rapide et un accompagnement technique fondé sur les données pour la R&D pharmaceutique et l’évaluation de la constance.
Parcours de qualification | Plan de continuité spécifique au projet
Flacons en verre RTU à double approvisionnement : qualification et continuité
Une stratégie de double approvisionnement doit permettre de reproduire une configuration de flacon et d’emballage approuvée, en s’appuyant sur une comparabilité documentée, des essais sur ligne et une revue qualité. LINUO structure l’évaluation autour de la référence SKU du client, du procédé de remplissage, du parcours réglementaire et des priorités de continuité d’approvisionnement.
Qualifier la deuxième source par rapport à la référence approuvée
La qualification est liée à l’UGS sélectionnée et à la configuration de conditionnement. Une description générique de la famille RTU ne remplace pas les preuves spécifiques au projet.
01
Comparabilité des configurations
Comparer le SKU de flacon RTU désigné, le tube de verre, les dimensions critiques, les critères relatifs aux défauts esthétiques, l’interface Nest ou Tray, le Tub ou l’emballage secondaire, l’interface de fermeture et la configuration de stérilisation à la référence approuvée.
02
Preuves techniques et évaluation des modifications
Examiner les plans, les spécifications, les essais de libération, le contenu du CoA, les preuves relatives au conditionnement et à la stérilisation, ainsi que toute différence nécessitant une évaluation des risques, des essais supplémentaires ou une décision concernant un dépôt réglementaire.
03
Qualification de la ligne de remplissage et du produit
Plan d’essais de désempilage ou de déchargement des plateaux, de transfert, de remplissage, de bouchage partiel, de lyophilisation le cas échéant, de sertissage et d’inspection. Le client reste responsable de la compatibilité de la formulation, de l’ICC du produit fini et de la validation du procédé.
Transformer la qualification en un plan de continuité maîtrisé
Les stocks, les notifications, les délais et les mesures d’urgence ne sont confirmés que pour le périmètre de projet et les conditions commerciales convenus.
01
Hypothèses relatives aux stocks et à la demande
Convenir du SKU cible, de l’horizon prévisionnel, des quantités de qualification, de la responsabilité relative au stock de sécurité, des contraintes de durée de conservation et du statut de libération. Le stock n’est engagé que dans le cadre de l’accord commercial propre au projet.
02
Notification de changement
Définir quelles modifications de source, de matériau, d’outillage, de procédé, d’emballage ou de stérilisation nécessitent une notification, le circuit de preuve ainsi que la responsabilité du client en matière d’examen ou d’approbation dans l’accord qualité signé.
03
Délais et logistique
Confirmez le délai de production actuel, l’itinéraire d’expédition, les exigences relatives à l’importation et au destinataire, la transmission des documents contrôlés et les contacts à solliciter en cas d’escalade. Aucun délai fixe ni niveau de stock régional n’est indiqué sur cette page publique.
04
Perturbation et reprise
Consigner les critères déclenchant une attribution, un autre circuit d’approvisionnement, une nouvelle qualification, l’examen d’un écart ou d’une CAPA, ainsi que les modalités relatives aux échantillons conservés, à la traçabilité des lots, à la communication avec le client et au retour à l’état d’approvisionnement approuvé.
Périmètre du projet et régional
Périmètre régional : au Brésil, l’approvisionnement depuis l’usine chinoise reste soumis à une confirmation au stade du projet, sous réserve de spécifications et d’une qualification approuvées. En Égypte, il est limité au périmètre actuellement confirmé du projet RTU, notamment aux flacons et cartouches en verre RTU ainsi qu’aux articles de verrerie résistante à la chaleur spécifiés dans le cadre du projet. Cette page ne revendique ni fabrication locale, ni disponibilité sans restriction sur le marché, ni interchangeabilité préqualifiée. Une évaluation d’une deuxième source propre au client est préparée au moyen du formulaire de demande de renseignements et de projet.
Accord propre au projet | Documents sous contrôle de l’assurance qualité
Accord qualité relatif aux flacons RTU : spécifications, maîtrise des changements et écarts
Définir les responsabilités, les spécifications approuvées et les voies de transmission des éléments de preuve avant l’approvisionnement courant en flacons RTU. L’accord qualité du projet aligne les contrôles du fournisseur sur le procédé de remplissage du client, les responsabilités relatives au produit fini et la voie réglementaire.
Responsabilités et preuves objectives
Responsabilités de LINUO en tant que fournisseur
Fabriquer, inspecter et libérer les lots conformément à la spécification approuvée des flacons RTU et à la version approuvée du plan ; assurer la traçabilité des lots ; et gérer les changements évalués, les écarts et les actions correctives et préventives (CAPA) selon les modalités de communication convenues.
Parcours type des éléments de preuve : spécification approuvée, dossiers d’inspection et de libération, certificat d’analyse, dossiers de lot, dossiers conservés et résultats d’enquête convenus.
Responsabilités du client et relatives au produit pharmaceutique
Confirmer l’utilisation prévue et la configuration flacon/bouchon sélectionnée ; qualifier la compatibilité de la formulation et du procédé ; valider le remplissage, le bouchonnage, le sertissage et la manipulation stérilisée ; et établir l’intégrité de fermeture du contenant (CCI) du produit fini ainsi que son adéquation réglementaire.
Parcours type des éléments de preuve : exigences de l’utilisateur, plan approuvé, études de la ligne de remplissage et du système de fermeture, validation du produit fini et évaluation réglementaire propre à chaque marché.
Base commune d’échantillonnage et de libération
Convenir du SKU, de la révision du plan, du plan d’échantillonnage, des méthodes d’essai, des critères d’acceptation et de la documentation de libération avant l’approvisionnement. Définir la procédure de remontée des litiges, des essais supplémentaires et des décisions conditionnelles.
L’accord signé doit préciser les dossiers applicables, les personnes chargées de leur examen, les exigences de conservation et la procédure d’échange contrôlé de documents.
De la référence approuvée à la libération traçable
Chaque décision de libération doit être liée à la configuration produit convenue et aux éléments de preuve relatifs au lot, plutôt qu’à une description générique de la gamme de flacons RTU.
01
Figer la configuration de référence
Identifiez la référence SKU du flacon, l'interface de fermeture, les révisions des plans et des spécifications, les méthodes d'essai ainsi que la configuration applicable de conditionnement/stérilisation.
02
Convenir de l’échantillonnage
Définir les lieux de prélèvement, le nombre d’échantillons, le niveau de contrôle et les critères d’acceptation pour le projet ou l’étape d’approvisionnement.
03
Examiner les preuves de libération
Examiner les résultats d’inspection, le statut du lot et les documents de libération convenus, y compris le CoA le cas échéant.
04
Conserver la traçabilité
Relier les échantillons, les enregistrements, les écarts et les décisions au lot, à la révision du plan et à l’historique des communications maîtrisées.
Périmètre du contrôle des modifications pour un accord de fourniture de flacons RTU
Les modifications potentielles sont classées et évaluées en fonction de leur impact sur le produit, le procédé, la réglementation et le client. Les exigences en matière de notification, d’examen des données et d’approbation sont ensuite appliquées conformément à l’accord conclu.
Tubes de verre et matières entrantes
Évaluer la source, la qualité, les attributs critiques, les contrôles à réception et l’impact potentiel sur les performances du flacon.
Documentez la classification, l'évaluation des risques et les preuves techniques ou réglementaires requises.
Moules et équipements critiques
Évaluer les modifications des moules, du formage, de l’inspection et des autres équipements susceptibles d’influer sur les dimensions, les défauts ou les paramètres de contrôle validés.
Définir dans l’accord les modalités de vérification et de comparabilité, ainsi que toute procédure de notification ou d’approbation par le client.
Nettoyage et siliconisation
Évaluer la chimie du procédé, les équipements, les paramètres, les résidus, les contrôles des particules/endotoxines et tout impact pertinent sur la validation.
Appuyez-vous sur des données fondées sur les risques et sur les enregistrements de modification approuvés avant toute mise en œuvre ou communication externe.
Conditionnement et stérilisation
Évaluer les matériaux et la configuration de l’emballage, la manipulation de la barrière stérile, la méthode ou les paramètres de stérilisation, ainsi que les répercussions sur le transport et la durée de conservation.
Déterminer les exigences de notification, de qualification et d’approbation à partir de la classification et de l’impact réglementaire.
Flux de travail relatif aux déviations, réclamations, CAPA, rappels et à la traçabilité
Déviation
Circonscrire l’événement, en déterminer l’importance, évaluer le matériel concerné et rechercher la cause.
Consignez les mesures immédiates, la décision concernant le matériel, les responsabilités, les échéances, la revue par l’assurance qualité et la clôture.
Réclamation client
Consigner la réclamation et les informations relatives à l’échantillon, établir la traçabilité du lot, mener l’enquête et communiquer par la voie convenue.
Conservez les preuves de réclamation, les conclusions, la réponse, les liens vers les tendances et tout suivi requis.
Actions correctives et préventives (CAPA)
Traduire la cause racine confirmée et le risque en actions correctives et préventives avec des responsables désignés et des dates d’achèvement.
Vérifier la mise en œuvre et l’efficacité ; inclure un suivi des lots ultérieurs lorsque cela est convenu et justifié.
Assistance en cas de rappel
Définir les contacts d’escalade, les responsabilités décisionnelles et les informations fournisseur nécessaires pour identifier les lots potentiellement concernés.
Conserver les preuves relatives à la chronologie de l’événement, au périmètre des lots, aux communications, à la décision finale et à la clôture.
Échantillons de rétention et traçabilité des lots
Relier les enregistrements relatifs aux matières premières, au procédé, aux contrôles, au conditionnement et à la libération au lot fourni et aux échantillons conservés convenus.
Définir dans l’accord qualité signé les exigences en matière de conservation, d’accès et de transfert contrôlé.
Modèles AQ contrôlés utilisés pour structurer les dossiers du projet
Les modèles internes suivants servent de référence au processus d’accord qualité. Ils ne sont pas téléchargeables par le public. Une copie externe n’est fournie qu’après approbation de l’assurance qualité et examen spécifique au projet.
Modèle de demande de modification et d’approbation
Structure la justification et la portée du changement, la description avant/après, l’évaluation des risques et interfonctionnelle, les actions, la notification, l’approbation, la vérification de la mise en œuvre et la clôture.
Référence interne contrôlée | Approbation de l’assurance qualité requise avant diffusion externe
Modèle de formulaire de gestion des déviations
Structure la description et le confinement de l’écart, sa classification, l’évaluation de son impact et de sa cause profonde, la correction/CAPA, l’examen de l’efficacité, le suivi et la clôture par l’assurance qualité.
Référence interne contrôlée | Approbation de l’assurance qualité requise avant diffusion externe
Nous vous répondrons dans les 24 heures. En cas d'urgence, veuillez nous contacter via WhatsApp ou WeChat au +8615953131507, ou appeler directement le +8618615646416.
*Nous respectons votre confidentialité et toutes les informations sont protégées.
Nous utiliserons vos informations uniquement pour répondre à votre demande et n'enverrons jamais de courriels non sollicités ou de messages promotionnels.